
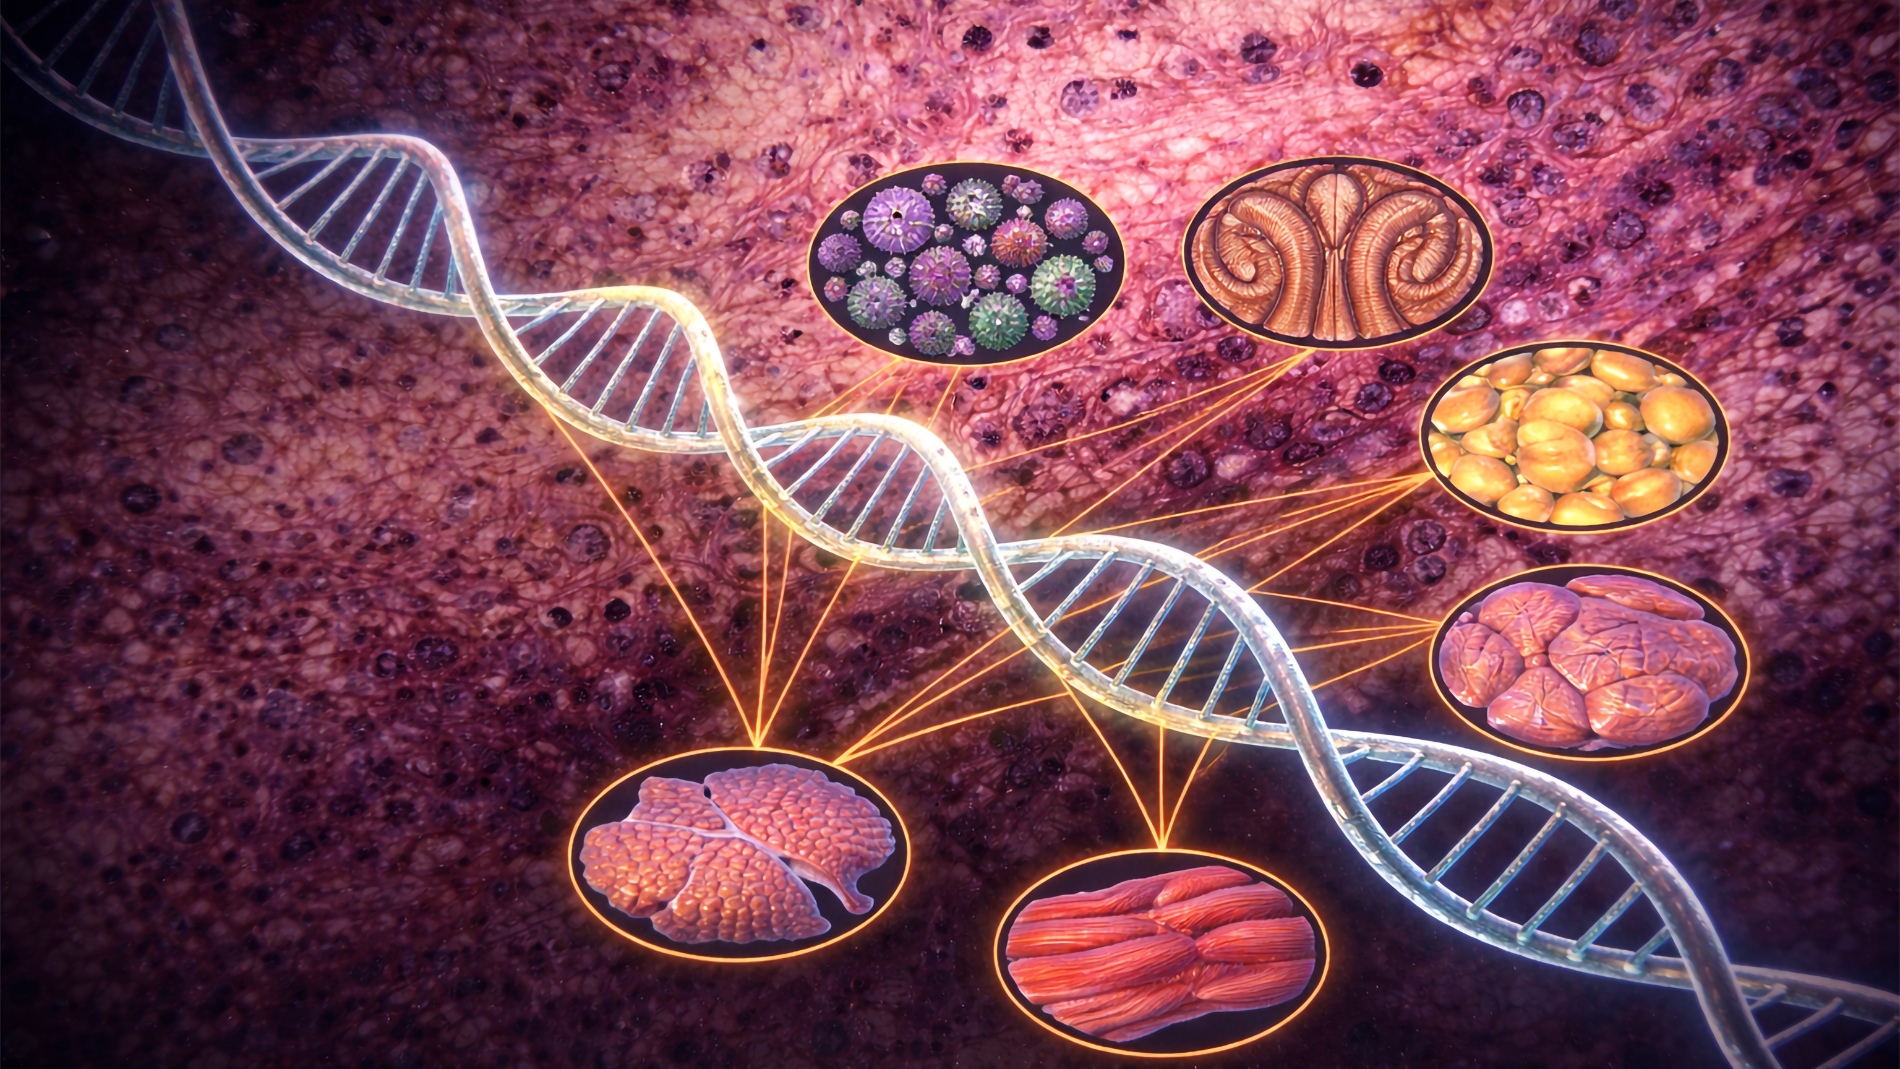
大规模单细胞图谱研究表明,衰老在各组织间协同进行,且起始时间早于此前预期
引言
传统模型将衰老视为组织特异的过程,由局部损伤积累驱动。在此模型中,各器官衰退很大程度上彼此独立,系统间的协作极为有限。
曹博士团队的数据则支持另一框架:衰老涉及一套跨组织运行的共享调控程序。通过染色质可及性分析,研究识别出约 1,000 个基因组区域在多种细胞类型中发生一致变化,部分案例波及 60 多个不同细胞群体。此类模式难以用纯粹的局部机制解释,反而暗示了系统性的统筹协作。
数据集同时揭示了功能衰退的早期征兆。在小鼠实验中,肌肉、肾脏及脂肪组织内的再生细胞群于成年早期便开始减少,远早于肉眼可见的衰老迹象。与此同时,免疫细胞群发生扩张,此现象与炎症活动的增强高度吻合。
性别差异同样显著。约 40% 与衰老相关的细胞变化在雌雄间存在差异,雌性展现出更广泛的免疫激活。此模式或许解释了已知免疫相关疾病中的性别偏差。
对比分析进一步显示,老年免疫细胞的染色质状态,与受细胞因子刺激诱导的年轻细胞状态相似。该发现支持了一种模型:慢性炎症信号传导直接驱动了衰老相关的调控变化,而非仅仅是其伴生后果。
该图谱已于 epiage.net 公开。曹博士将其视为起点。以下是关于此发现的对话:关于它揭示了什么,开启了什么,以及它如何改变了一位科学家对时间的思考。
访谈录
曹俊越:坦白说,两者兼而有之。在概念层面上,我们预料到会有某些协同性。毕竟全身都浸浴在循环激素、细胞因子和代谢产物中,若每个器官都完全孤立衰老,反而显得奇怪。但这种同步的程度与精准度超出了预期。尤其是观察免疫细胞亚型时,我们发现同种亚型(如特定的巨噬细胞或 B 细胞)在解剖学上互不相连的组织中以相同速度扩张。此现象很难用局部环境解释,确实表明存在某种系统性的力量在统筹这一切。
最令我们震撼的时刻,是观察“染色质热点”(即许多不同细胞类型中同时发生变化的基因组区域)时。我们发现了大约一千个此类热点,其中部分在 30、40 甚至 60 多种不同细胞类型中同时开启。若不借助某种共享信号,这种跨越多样化组织与谱系的广泛性将难以解释。
曹俊越:作为一个现象模式,我们非常有信心此类协作真实存在,近 700 万个细胞提供的统计证据很难被忽视。我们更谨慎的是对“因果关系”的解读。看到两者同步移动,并不意味着能立即断定谁是驱动者,谁是随行者。
即便如此,细胞因子分析为我们提供了一个抓手。我们提取了 B 细胞和巨噬细胞中随衰老而变化的染色质区域集,识别出这些区域可能调控的基因,然后询问:实验中用哪些细胞因子处理年轻细胞,能诱导出类似染色质程序?答案是一组特定的免疫信号分子,包括 IL7、IL15、IL21、IL4 和某些干扰素。它们重现了衰老特征的很大一部分。此类发现虽非因果证明,但已远超简单相关性。
若要证明因果关系,理想做法是在衰老动物中系统性阻断特定细胞因子或其受体信号,并证明此举可以抑制遥远组织中协同的染色质变化。此外,联体生活(Parabiosis)实验,即将年轻与年老动物的循环系统相连,也是另一种经典方法。此类实验比我们目前所做的更难、更慢,但我认为它们是必然的下一步。
曹俊越:40% 此数字是论文中最引人注目的结果之一。这意味着当我们谈论“衰老”时,实际上是在讨论至少两个截然不同的过程,具体取决于生物学性别。过去许多研究将性别视为需要被“控制”掉的协变量,而非值得独立探究的首要生物学轴心。该研究数据反驳了此类做法。
至于驱动因素,目前尚无单一答案,但候选者显然包括性生物学中的“常客”:雌激素等性腺激素、性染色体剂量效应,以及男女免疫系统基准点的固有差异。有趣的是,此类差异不仅存在于量级,雌雄在同一组织的同一细胞类型上甚至可能表现出完全相反的轨迹。
从转化医学角度来看,自身免疫疾病的联系是我最感兴趣的一点。自身免疫疾病在女性中的发病率是男性的 2 到 3 倍,原因一直比较模糊。我们看到老年雌性小鼠的免疫细胞染色质景观日益趋向促炎与激活状态,例如 B 细胞中转录因子 POU2F2 上升,以及耗竭性 T 细胞和衰老相关 B 细胞的雌性偏向性扩张。我们并非声称其解释了自身免疫,但此现象确实提供了可以深入探究的机制线索。
曹俊越:规模改变了提问方式。对两三个组织的研究仅能提示局部随衰老发生的变化;但针对 21 种组织的单细胞分辨率研究,能辨析哪些变化属组织特异,哪些属系统程序。此类区分对于理解机制及思考干预手段至关重要。
具体而言,那约 1,000 个共享的基因组热点在较小规模研究中几乎不可见。观者或许在特定组织中观察到染色质变化,却无从得知其正同时发生在另外 60 多个组织中。同样,一些表现出剧烈衰老变化的罕见细胞类型——如特定肾小管亚型、腱细胞、卫星细胞——在往常数据集中因过于稀疏而无法进行稳健的特征分析。我们总共识别出 1,828 种不同细胞亚型,多数此前图谱在如此精细的分辨率下,皆缺乏足够的统计效力以观察群体动态。
最不可辩驳的时刻,大约是观察 Nr3c2 位点(编码矿物质皮质激素受体的基因)时。我们看到其启动子在 63 种不同细胞类型中随衰老开启。此类细胞源自肝、肾、肺、免疫组织、脂肪,几乎涵盖一切。单一基因位点,在整个机体层面统筹协作。此类时刻确实令人屏息沉思。
曹俊越:可以如此理解:基因表达提示当下正在阅读的书目;而染色质可及性提示哪些书架已解锁,即细胞认为哪些内容“可选读”。两者并不总是匹配,且书架组织结构往往在阅读模式改变前便已发生变化。
嵌入染色质的调控元件(包括启动子、增强子及其他控制开关)是转录因子结合并驱动基因表达程序之处。若只测量基因活性,仅能看到输出结果,却会漏掉控制电路。通过染色质数据,我们可以识别哪些转录因子在衰老过程中趋于活跃或沉寂,此类调控蛋白通常比其控制的下游基因是更理想的药物靶点。
此外,还有一个从表达谱中难以获取的角度:染色质可及性与细胞身份深度绑定。基因组中哪些区域开放,决定了肝细胞为何是肝细胞而非肌肉细胞。当此类模式随衰老发生偏移,我们实际上在观察“细胞身份”本身的漂移。研究还发现了反转录转座子(Retrotransposon)可及性的变化,此类古老基因组元件通常保持沉默,此类衰老信号是纯表达谱分析几乎完全无法捕捉。
曹俊越:核心瓶颈在于产出与成本的比率。单细胞方法虽强大,但价格依然昂贵,大规模研究通常需要巨额预算或由多家机构组成的联盟。对于许多生物学问题,尤其是衰老研究(需要观察数十个组织和多个时间点,并具备足够统计效力),成本因素严重限制了单个实验室所能承担的课题。
EasySci 采用了组合索引技术。研究人员不再将每个细胞封装在独立液滴中,而是通过板式操作的一系列分子标记步骤对细胞进行条形码编码。此举让实验室能以极低成本并行处理大量样本。对于此篇论文,该技术解锁的关键能力是让一个人(研究生及第一作者陆子羽)能够独立生成一个通常需要整个联盟才能完成的全身图谱。此项突破意义重大,不仅改变了发现的节奏,也拓展了单个实验室所能处理的问题范畴。
对于整个领域而言,当方法昂贵且复杂时,仅有少数团队能开展实验。当门槛降低,更多人能提出更多问题,包括那些与局部相关、或涉及因研究成本过高而未被联盟项目覆盖的生物及疾病。
曹俊越:我们认为两者皆有,且可能在互相强化。研究观察到的早期耗竭(涉及肌肉卫星细胞、肾足细胞、腱细胞、脂肪细胞)看起来属于再生与功能容量的丧失,其起始时间比预期更早。此类细胞负责维持组织架构、修复损伤并支持稳态。其在小鼠 5 个月大(仍相对年轻)时便开始下降,说明此类过程并非简单由“老龄”触发。
随后的免疫扩张让时间问题变得有趣。随着功能细胞群体耗竭及组织稳态退化,产生的信号(如损伤相关分子、代谢变化)会激活免疫监视。一个假设是:早期的“耗竭期”为后期的“免疫期”创造了条件——由于失去维持运行的细胞,导致损伤累积,免疫系统随之响应。
是否存在内在时钟?很可能有。众所周知存在表观遗传钟(例如追踪生物学年龄的 DNA 甲基化模式),部分转录因子程序的偏移看起来也像内部编程而非纯粹反应。诚实的回答是,衰老由内在程序与累积损伤共同驱动,剥离两者属该领域的难点。这份图谱赋予我们的,是以更高分辨率观察事件序列的能力,亦是通向理解因果顺序的关键一步。
曹俊越:有几个位点表现极其突出。我经常思考的是 Nr3c2 位点,即编码矿物质皮质激素受体基因的启动子。其染色质在 63 种不同细胞类型中随衰老而开启。该受体响应醛固酮与皮质醇(即肾上腺产生的压力激素)。此类开启现象的广泛性暗示,几乎每个组织中的衰老细胞都在变得对系统性压力信号更加敏感。此举究其原因是为补偿组织功能下降的适应性反应,抑或是致病因素,属我们极想弄清楚的课题。
另一个是 Il7 位点,在 32 种细胞类型中开启。IL7 属一种促进免疫细胞存活与增殖的细胞因子。其在衰老中的广泛上调,与群体层面观测到的现象一致:免疫细胞扩张而其他细胞收缩。亦是协调相距遥远组织间同步免疫衰老的潜在循环信号。
另一方面,那些一致关闭的区域(如 Sox4 和 Sox11 位点)分别在 25 种和 19 种细胞类型中失去了可及性。此类转录因子涉及维持干细胞状态与发育程序。其在衰老中的广泛下调,描绘了一幅细胞随机体变老而可塑性变差、再生能力更弱的图景。
曹俊越:这个问题是这份数据提出的最重要的问题之一。我必须坦率地说,我们目前还没有定论,但证据之强,足以让我认真对待这一假设。
我们的发现是,在老年 B 细胞和巨噬细胞中看到的染色质变化,与实验中用特定细胞因子,例如 IL15、IL7、IL21、IL4、干扰素和 TNFα 刺激年轻细胞时所诱导的变化高度相似。这并不是随机的相似,而是具有统计学显著意义的重合,表明衰老的表观基因组程序看起来非常像一个持续的细胞因子响应程序。炎性衰老这一概念,也就是随年龄增长而累积的低度慢性炎症,在业内已经存在数十年。现在我们是在 21 种组织的特定细胞类型的调控 DNA 层面,看到了它的脚印。
身体在“自噬其身”吗?从某种意义上说,确实如此。但我并不想将其完全定性为自我毁灭,因为其中部分免疫激活最初可能是适应性的。当组织稳态降级,炎症信号属损伤响应系统的一部分。问题在于其似乎演变成了慢性状态,而慢性免疫激活反过来驱动了那些使循环周而复始的组织变化。我们是否可以阻断此类环路——并非通过危险的全身性免疫抑制,而是通过针对那些被异常维持的特定调控程序——我认为此类数据为解决该问题开启了一条切实可行的道路。
曹俊越:我最希望他人回答的问题在于:此类染色质变化中,哪些属衰老结果的真正因果驱动者,哪些仅是随行者?目前我们拥有一张极其详尽的地图,记录了特定区域在特定细胞中按何种顺序开启或关闭。但相关性不等于因果关系。研究者可以利用我们识别出的共享基因组热点,系统性地干扰此类区域——在年轻动物中人为开启或关闭它们——并观测此举是否会加速此类组织的衰老表型。此类大规模实验将是迈向理解机制上游与下游的坚实一步。我很期待看到有人投身于此。
真正改变我的是对“炎症”的看法。看到细胞因子特征交织在几乎所有观测到的衰老现象中,看到部分功能细胞耗竭起始得如此之早,此现象让我更严肃地对待生活中的低度慢性炎症。此类转变并非出于疑病心理,而是将其视为值得有意识思考的事宜。当你每天深耕衰老生物学,它便不再抽象。人们习惯认为衰老是发生在他人身上的遥远未来,但审视此类轨迹,你会察觉衰老更像一个持续发生的过程,且起始得比通常愿承认的要早得多。
结论
研究结果支持一种模型:衰老通过共享调控机制在各组织间协同进行。染色质可及性图谱为识别此类变化的上游驱动因素提供了框架,并提示了潜在干预靶点。未来研究将致力于区分因果调节因子与下游效应,并确定调节系统信号是否可以改变衰老轨迹。